摘要:慢性自发性荨麻疹治疗中,野生型 KIT(wt‑KIT)是极具潜力的靶标,高选择性 wt‑KIT 口服小分子抑制剂可弥补单抗注射给药的局限。BLU‑808 作为进入 II 期临床的前沿候选分子,其公开资料常将优异的 PDGFR 家族选择性归因于分子上单个氟原子,但相关构效证据仍不完整。本文依托 Arcus Bio 报道的同母核化合物 7(PDB:12FJ)及其完整构效数据集,从晶体结构、序列比对与生化 SAR 解析该类 wt‑KIT 抑制剂的选择性起源。结果表明,FLT3 选择性来自门控残基 Thr/Phe 带来的空间位阻;PDGFRα/β、CSF1R 的选择性核心源于 R‑spine Leu→Met 残基差异,并叠加铰链邻位、下位门控位点的理化差异;4‑氟取代仅提升约一个数量级的选择性,并非 “开关式” 决定性因素;铰链 C6‑氟主要改善分子膜通透性、降低 P‑gp 外排,优化细胞暴露而非激酶选择性。本研究提示:高选择性 wt‑KIT 抑制剂是多重结构要素协同设计的产物,不能简单归因于单个原子。
肖高铿/2026-10-16
1. 前言
慢性自发性荨麻疹的核心效应细胞为肥大细胞,野生型 KIT(wt-KIT)受体及其配体 SCF 通路调控肥大细胞成熟、存活与介质释放[1]。靶向 wt-KIT 可直接减少皮肤肥大细胞数量、抑制肥大细胞活化,抗 KIT 单抗 barzolvolimab 的临床试验证实该靶点能够显著改善难治性荨麻疹患者瘙痒和风团症状,证明 wt-KIT 是荨麻疹极具潜力的治疗靶标[2]。相较于注射型抗体药物,高选择性 wt-KIT 小分子抑制剂有潜力开发为口服制剂;同时,提升激酶组选择性可规避早期 KIT 抑制剂的脱靶毒性,为难治性荨麻疹提供新方向。
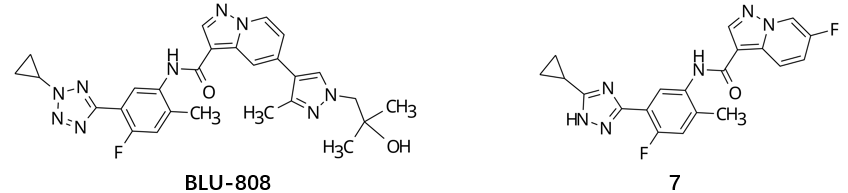
图 1. BLU-808与化合物 7的化学结构式
在新一代 wt‑KIT 小分子抑制剂中,BLU‑808(SAR449028, 图1)代表当前该领域的前沿研究成果,其化学结构于 2026 年美国化学会秋季会议(ACS Fall 2026)首次公开披露,现已推进至慢性自发性荨麻疹的 Ⅱ 期临床研究[3,4]。临床前激酶谱评价显示,BLU‑808 兼具强效 wt‑KIT 抑制活性与优异的激酶组选择性,3 μM 条件下选择性评分 S (10)=0.042;对与 KIT 同源性很高的 PDGFRA、PDGFRB、FLT3 及 CSF1R 分别实现 \({>}\)300‑fold、\({>}\)400‑fold、\({>}\)9600‑fold、\({>}\)800‑fold 的选择性,可高效抑制人源 CD34⁺衍生肥大细胞的 SCF 依赖增殖、IgE 介导脱颗粒与组胺释放[4]。由于KIT与PDGFR家族激酶的ATP结合口袋序列与空间结构高度同源,实现二者之间的选择性区分是wt‑KIT抑制剂研发的关键难点。BLU‑808经过多轮构效关系迭代及基于结构的药物设计完成优化,现有公开资料推测分子中的氟取代基团是排斥PDGFR家族结合的关键结构单元,该基团可显著削弱化合物与PDGFR的相互作用,在维持wt‑KIT抑制活性的前提下降低针对同源激酶的脱靶效应[1,5]。此外,BLU‑808 具备外周限制性(低脑暴露),进一步规避中枢相关不良反应风险,为口服靶向肥大细胞治疗荨麻疹提供了重要的先导分子参考[4]。
尽管BLU‑808的激酶选择性数据已有报道[4],其专利文本也披露了针对wt‑KIT的构效关系信息[6],但能够阐释“氟取代基团如何介导对PDGFR家族的结合排斥效应”的选择性构效关系(SAR)证据仍然缺失。值得关注的是,近期Arcus Bio的Chen等人发表的工作[7]报道了母核骨架相同的抑制剂系列的完整构效关系,还解析了代表性化合物7(图1)与wt‑KIT的共晶体结构(PDB code:12FJ),为理解该类抑制剂的靶标选择性机制提供了详实的实验依据。
本文旨在从分子结构层面理解Chen等[7]报道系列wt‑KIT抑制剂实现靶标选择性的内在机制。
2. 化合物7的选择性概述
在覆盖371个野生型激酶的大规模筛选(0.70 μM,约为其KIT生化效力的250倍)中,化合物7的选择性评分S(50%)=0.003,仅在ABL2观察到\({\gt}\)50%的抑制(59%),随后的IC50测定确认其对KIT的选择性大于350倍;与此同时,化合物7对与KIT同属type III RTK家族的PDGFRα、PDGFRβ、CSF1R与FLT3,以及结构高度同源的DDR1、DDR2,均实现超过1000倍的选择性,展现了该系列化合物迄今最优异的激酶组选择性。
化合物7的选择性并非源自单一结构单元的偶然效应,而是其铰链结合基团、中心连接子与末端基团三个结构向量协同作用的结果:吡唑并吡啶铰链基团通过氢键网络锚定Cys673与门控残基Thr670,同时使中心连接子与铰链基团形成正交取向,利用KIT与FLT3门控残基的位阻差异实现FLT3选择性;环丙基1,2,4-三唑末端基团则深入疏水背袋,与Trp557及DFG基序的Glu640、Asp810形成多重相互作用,稳定KIT的DFG-out非活性构象,确立其type II抑制剂属性。下文将结合共晶结构(PDB code:12FJ)、序列比对以及我们的结合模型,逐一对上述脱靶激酶展开分析。
3. 结果与讨论
3.1 KIT构建体(construct)的选择及其对结合模式、活性的影响
在展开选择性机制分析前,首先需要明确激酶构建体(construct)对生化活性测定与计算模拟结果的关键影响。Chen等人的研究[7]在脚注[8]中专门强调,抑制剂实测IC50高度依赖激酶所处的激活或自抑制构象;而胞内近膜域(juxtamembrane domain,JMD)是调控III型受体酪氨酸激酶构象平衡的核心元件。该研究用于KIT酶活测试的构建体为残基545–952,完整保留JMD区域,该片段可维持KIT天然自抑制状态,对应的共晶结构PDB ID 12FJ捕获的正是DFG‑out非活性构象,适配本系列Type‑II抑制剂的结合模式。图2给出了KIT的结构域与激酶构建体示意图。
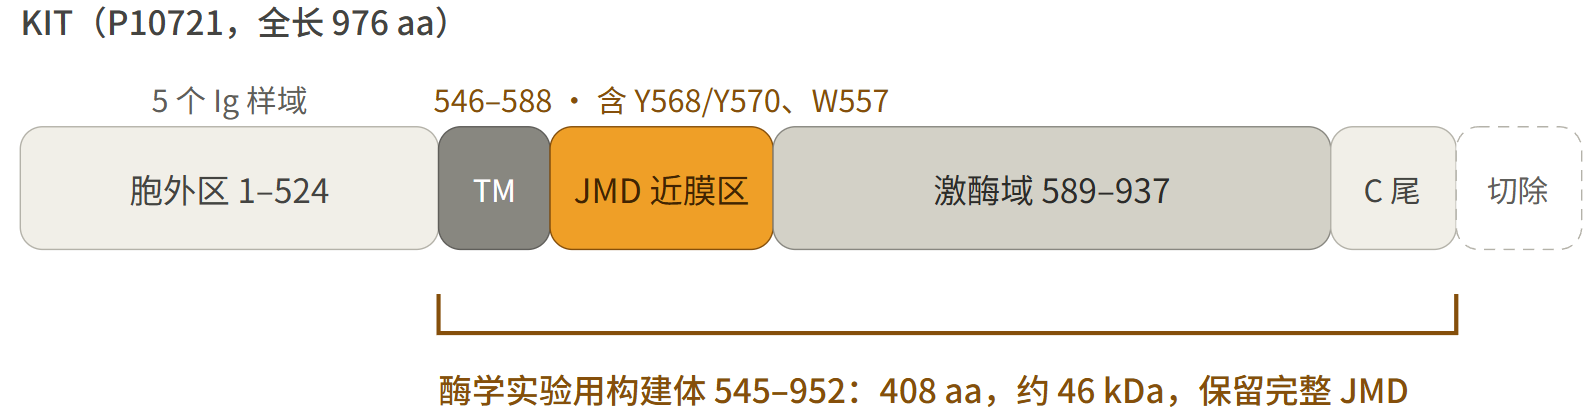
图 2. KIT的结构域与激酶构建体示意图。全长KIT(UniProt P10721,976 aa)包含胞外Ig样结构域、跨膜区TM、近膜区JMD、激酶域及C端尾部;酶学实验所用545–952构建体保留完整JMD,是维持自抑制DFG‑out构象的关键。
同一研究组的另一项工作[9],针对FLT3开展了含/缺失JMD构建体的平行酶活对照,直观展示JMD缺失带来的活性扰动。结果如表1所示,7个受试化合物全部表现一致趋势:缺失JMD N端7个残基的FLT3571–993测得活性更弱,IC50升高,效应中位数可达397倍,影响幅度跨度达到2‑3个数量级。
| 化合物编号 | FLT3571–993 (缺JMD N端7残基) |
FLT3564–958 (含完整JMD) |
比值 FLT3571–993/FLT3564–958 |
|---|---|---|---|
| 48 | 2700 | 6.8 | 397× |
| 58 | 200 | 0.3 | 741× |
| 60 | 240 | 0.4 | 615× |
| 61 | 1600 | 4.9 | 327× |
| 62 | 45 | 0.2 | 265× |
| 63 | 180 | 0.4 | 486× |
| 64 | 15 | 0.7 | 21× |
注:表内数值为IC50,单位nM;比值越大,代表缺失JMD后抑制剂活性衰减越显著。
值得注意,上述显著的JMD构象效应仅在FLT3上得到系统验证;目前PDGFRα、PDGFRβ、CSF1R尚未开展同等条件的平行对照实验。因此尚不能直接将FLT3观察到的效应推广至全部III型RTK,存在一种可能性:其它激酶未观测到该现象,仅仅是缺少对应的对照实验数据。
早期文献提示,若Type‑II抑制剂测试时不同激酶采用JMD有无不一致的构建体,会引入选择性读数的偏倚:Type‑II抑制剂优先结合DFG‑out自抑制构象,缺失JMD的激酶更倾向DFG‑in激活构象,会人为放大体外生化选择性倍数。但依据文献[7]的Table 10,KIT、FLT3、PDGFRα、PDGFRβ、CSF1R在生化测试中均使用保留完整JMD、仅C‑端截短的重组蛋白,因此这套酶活数据集不存在上述构建体不对称带来的系统性偏倚。即便如此,体外生化水平的选择性倍数依然不能直接等同于生理环境下的细胞真实选择性,仍需要依托M07e细胞磷酸‑KIT功能实验开展交叉验证。落实到本工作的计算模拟,KIT直接采用包含JMD的完整晶体构建体(PDB 12FJ);FLT3、PDGFRα、PDGFRβ、CSF1R同样选用与生化实验Table 10残基边界完全匹配、保留JMD的序列开展分子对接与共折叠(Co‑Folding),保证模拟体系与体外测定的蛋白边界保持一致。
3.2 化合物7与wt‑KIT(PDB ID:12FJ)的结合模式解析
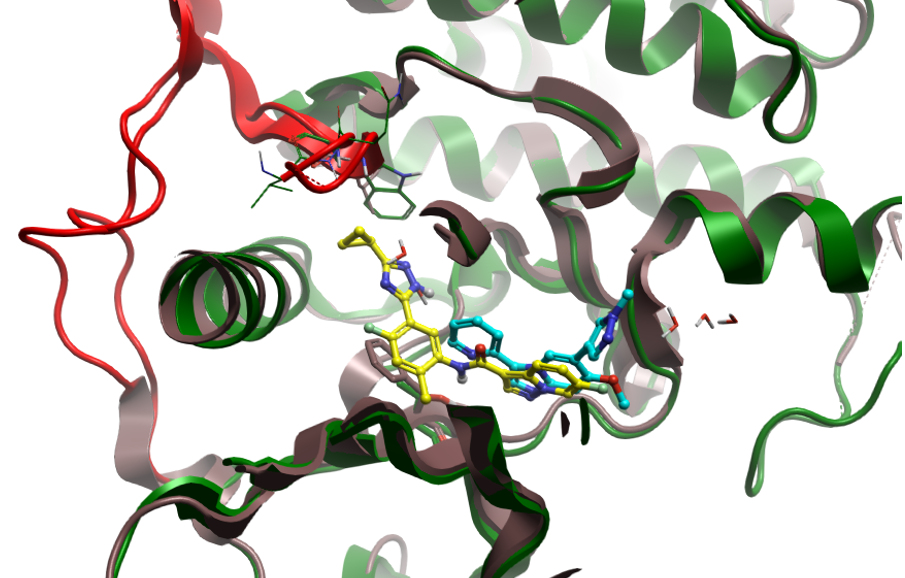
为直观理解JMD存在条件下wt‑KIT的口袋状态差异,我们对比四套保留完整近膜域JMD的KIT晶体结构(图3):apo态KIT(PDB:1T45)、I型抑制剂舒尼替尼(sunitinib)复合物(PDB:3G0E)、II抑制剂化合物7复合物(PDB:12FJ)与STI复合物(PDB:1T46)。在三维结构中,Thr670为门控(gatekeeper)残基,构成进入后口袋的门户:朝向激活环DFG基序一侧为back‑pocket(后口袋),朝向铰链N端一侧为ATP结合正构位点。从这一系列结构可见,wt‑KIT的DFG‑out后口袋(back-pocket)并非在Type‑I结合时完全关闭;该口袋空间本身预先存在,只是在apo和Type‑I抑制剂结合状态下,由JMD(图3 红色飘带)上Y553EVQW557(Tyr553–Glu554–Val555–Gln556–Trp557)多肽片段与结合水共同填充。
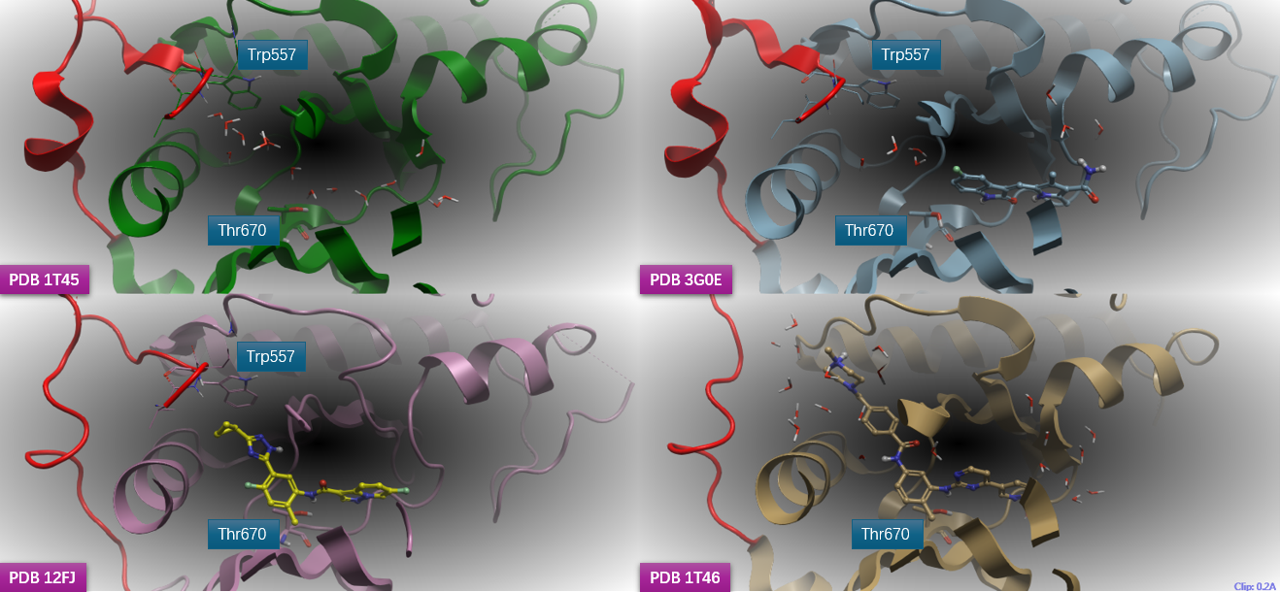
图 3. 包含JMD的wt‑KIT四种晶体构象对比:1T45(apo‑KIT)、3G0E(Sunitinib,Type‑I)、12FJ(化合物7,Type‑II)、1T46(伊马替尼STI,Type‑II)。图中展示了JMD(红色飘带)的Y553EVQW557肽片段在不同配体结合状态下的占位差异,以及DFG‑out后口袋填充方式的区别;以门控残基Thr670作为门户,朝向DFG激活环一侧为back‑pocket后口袋,朝向铰链N端一侧为ATP正构结合位点。
在apo状态(1T45)下,wt‑KIT的ATP正构位点与DFG-out后口袋本身在空间上相互连通,口袋内部由水分子填充;而JMD(图3 红色飘带)上Y553EVQW557(Tyr553–Glu554–Val555–Gln556–Trp557)肽段从外侧封住后口袋入口,构成自抑制构象的关键屏障。Type‑I抑制剂舒尼替尼(3G0E)仅占据ATP正构区,置换正构位点内的水分子,但无法突破JMD的封锁,后口袋依旧保留水合环境、维持JMD的封闭状态。
Chen等人[7]报道的共晶结构PDB ID:12FJ解析了化合物7与保留JMD的wt‑KIT(545‑952)自抑制构象的复合物,该分子属于Type‑II型激酶抑制剂,同时占据铰链区、门控口袋以及DFG‑out形成的疏水后口袋。与STI不同,化合物7并未将JMD的Y553EVQW557肽段整体挤开;它置换正构位点与后口袋内的水分子,其末端环丙基三唑基团伸入被JMD约束的后口袋内部,直接与Trp557残基发生紧密范德华接触,在不位移JMD主链的前提下实现后口袋结合。与之对照,STI(PDB:1T46)结合时会直接推开Y553EVQW557片段,将正构位点与后口袋完全打通,实现更深的口袋占据。
3.3 KIT VS FLT3的选择性设计:门控残基带来的空间位阻效应
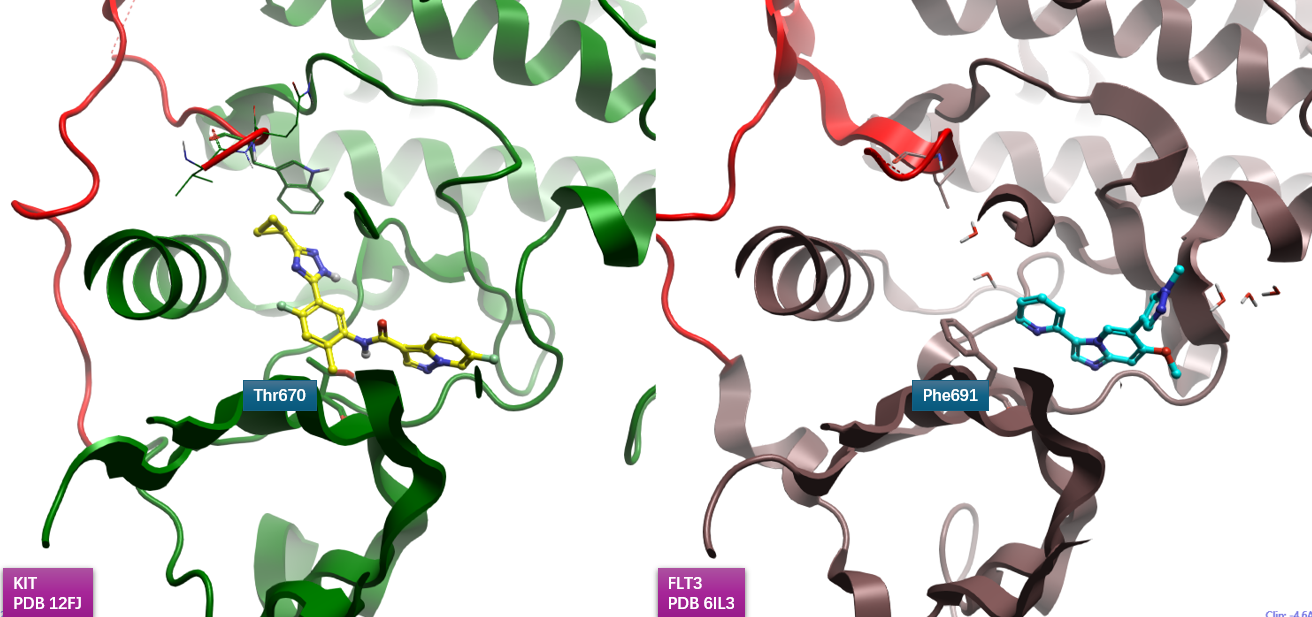
图 4. 左:KIT‑化合物7复合物(PDB 12FJ),门控残基Thr670;右:FLT3‑抑制剂复合物(PDB 6IL3),门控残基Phe691。分栏展示两套原生晶体的配体结合位置与各自门控残基侧链。
上一节解析了化合物7在wt‑KIT(PDB 12FJ)中的结合模式,其中邻甲苯胺连接子与铰链基团近乎正交的取向,是该分子获得FLT3选择性的关键结构特征。如图4所示,化合物7的吡唑并吡啶铰链结合基团伸入ATP铰链区,与KIT铰链残基Cys673形成关键氢键;中心邻甲苯胺(ortho‑toluidine)连接子朝向门控残基Thr670一侧。KIT的门控残基为体积较小的苏氨酸Thr670,邻甲苯胺苯环可以在该位置无冲突地容纳;而FLT3对应位置是大体积苯丙氨酸Phe691,当化合物7试图结合FLT3口袋时,邻甲苯胺苯环将与Phe691侧链发生严重的原子空间冲突(clash,图5),从空间上排斥抑制剂结合FLT3[7]。
该位阻模型可以解释该系列SAR趋势:邻甲苯胺这一骨架特征一旦被破坏,对FLT3的选择性会显著下降。依据文献[7]中Table 10的构建体残基边界,KIT、FLT3、PDGFRα、PDGFRβ、CSF1R生化测试所用重组蛋白均完整保留JMD近膜域,仅做C‑端截短,因此本组选择性数据不存在JMD整体剔除带来的系统性偏倚。值得注意,PDGFRα、PDGFRβ门控残基同样为苏氨酸,与KIT一致,但化合物7仍表现高选择性,说明门控残基位阻仅可解释FLT3的选择性,PDGFR家族的选择性需要从铰链区、R‑spine残基等其它口袋差异寻找分子起源。
3.4 wt‑KIT与其它III型RTK(PDGFRα、PDGFRβ、CSF1R、DDR1/DDR2)的选择性分子基础
前文3.3阐明,FLT3 的选择性可由门控残基 Phe691 的空间位阻解释:KIT 该位为体积较小的 Thr670,而化合物7的酰胺–Thr670氢键以及由此产生的邻甲苯胺正交取向,会使连接臂与 FLT3 的大体积苯环发生冲突。
但 PDGFRα、PDGFRβ、CSF1R 的门控位点同为苏氨酸(Thr674 / Thr681 / Thr663),不存在 FLT3 式的大体积侧链位阻;同时,依据文献[7] Table 10,生化实验所用各靶标构建体均包含 JMD 近膜域,且同一激酶在不同平台间的构建体起点至多相差 1 个残基(KIT 0、PDGFRα 0、PDGFRβ 1、CSF1R 1)——既不存在 FLT3 那样的 ±JMD 构建体对照条件,也排除了 JMD 覆盖差异带来的偏倚。在此前提下,化合物7对上述三种脱靶激酶仍保持 1400–2200 倍的生化选择性(PDGFRα 2200×、PDGFRβ 1600×、CSF1R 1400×,均为低 ATP HTRF 生化测定值),说明选择性来自门控位点以外的氨基酸差异。
按原文 Figure 7 / Figure S1 的序列比对,KIT 与同源激酶在 ATP 结合口袋内存在若干可影响抑制剂结合的差异位点,但它们对不同脱靶激酶的贡献并不相同。
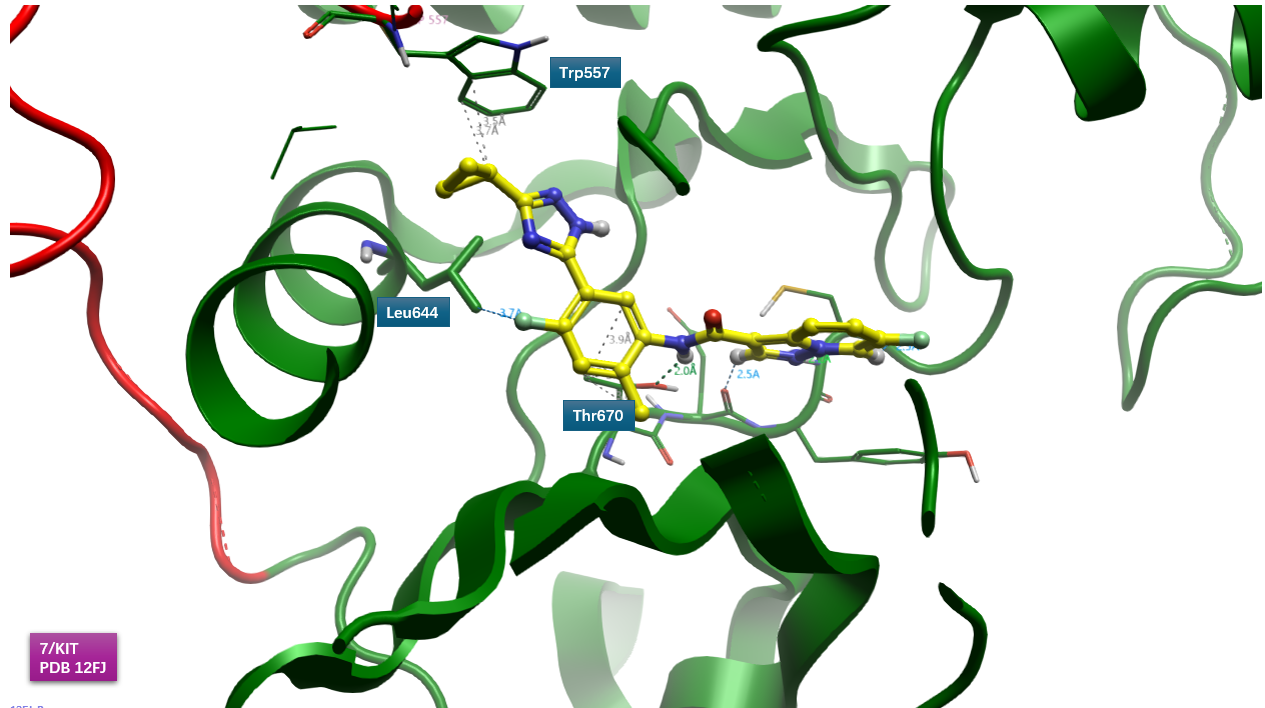
图 6. KIT(绿色飘带:PDB 12FJ)的R-spine(调节脊)位点 —— Leu644与化合物7的氟原子非常接近,距离为3.7 Å。
R-spine(调节脊)位点 —— KIT Leu644。这是唯一对所有考察脱靶激酶都成立的差异位点。 PDGFRα Met648、PDGFRβ Met655、CSF1R Met637、FLT3 Met665、DDR1 Met676 全部为甲硫氨酸。化合物 7 的中心 4-氟邻甲苯胺连接臂正伸向这一区域:PDB 12FJ 实测该氟原子与 Leu644 CD1 相距 3.66 Å、处于无水子口袋(同晶体的近邻接触为 Glu640 OE2 2.97 Å、Lys623 NZ 3.32 Å、Val668 CG1 3.79 Å)。原文明确将该位点列为“KIT 与其它近缘激酶结合口袋的关键区别点”,并且 Table 5 的 SAR 显示:4-F 引入后 PDGFRα/β 的 IC50 被抬高 2–29 倍,而 KIT 侧活性几乎不变(\(<2\) 倍)。序列差异、共晶结构与 SAR 三者互相验证,该位点是 PDGFRα/β 选择性的主要来源。
铰链位点 —— KIT Cys673 及其邻位。 Cys673 本身在五个 III 型 RTK 中均为 Cys(PDGFRα Cys677、PDGFRβ Cys684、CSF1R Cys666、FLT3 Cys694;这一位点也与吡唑并吡啶铰链基团形成氢键供体–受体相互作用),差异只出现在 DDR1、DDR2 与 ABL2(均为 Met)。因此该位点不能用于解释 PDGFRα/β/CSF1R 的选择性。原文指出其邻位残基(相当于 KIT Cys674):PDGFRα 为 Phe678(疏水苄基侧链)、PDGFRβ 为 Arg685(强碱性胍基侧链),而 KIT、CSF1R、FLT3 在该位同为 Cys。这是 PDGFRα/β 相对 KIT 的专属性差异——苯环与胍基在疏水性、静电性质上与短的极性巯基形成鲜明对比,足以改变口袋此处的理化性质。原文进一步将这一差异与 Table 2 的铰链结合基团 SAR 直接关联:正是这一约束筛出了尺寸、稠合方式与理化性质最为适配的吡唑并吡啶母核。这是 PDGFRα/β 相对 KIT 的专属性差异之一。
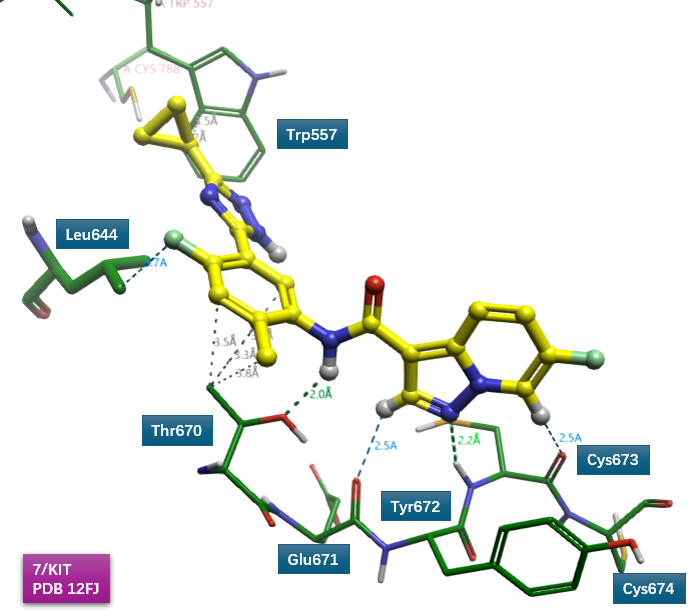
图 7. KIT(PDB 12FJ)的Hinge Cys673及其邻位氨基酸。
门控位点 —— KIT Thr670。 仅 FLT3 为 Phe691,仅用于解释 FLT3 的选择性,这在3.3小节已经阐述过。
DFG 前的“下位门控(lower gatekeeper)”位点 —— KIT Cys809。 该残基紧邻 DFG 基序,面向后口袋中三唑基团的结合区域。该位点上 PDGFRα(Cys835)、PDGFRβ(Cys843)、FLT3(Cys828)均与 KIT 相同,仅 CSF1R 为 Gly795(DDR1、DDR2、ABL2 为 Ala)。以更小、更少极性的甘氨酸置换极性半胱氨酸,会微弱改变该区域局部环境,可能削弱化合物7与 DFG 基序的直接相互作用。因此该位点只用于解释 CSF1R 的选择性。
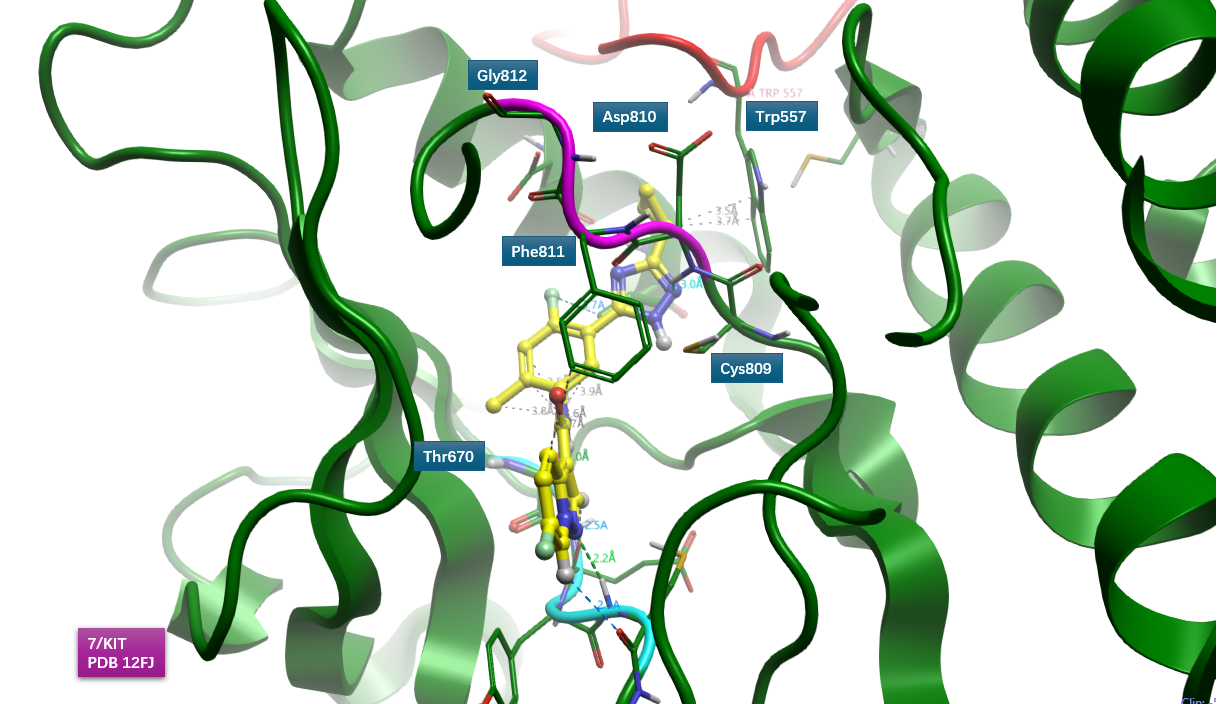
图 8. KIT(PDB 12FJ)的DFG基序(紫色飘带)及其下位门控位点 Cys809。飘带:KIT;黄色棍棒:化合物7。
选择性口袋深部 —— KIT Cys788经过序列/结构比对后,DDR1 在同一位置上是Phe762,原文指出 DDR1 在该位为大体积苯环,可利用来设计对 DDR1/DDR2 的选择性。
不过,从化合物 7 与 KIT 的复合物结构(PDB 12FJ)看,情况要复杂一些。如图 9 所示,化合物 7 与 Cys788 之间隔着 JMD 的 Trp557:从 7 的任一重原子指向 Cys788 侧链原子的 58 条视线无一通畅,其中 95%(55/58)被 Trp557 的吲哚环挡下(CE3 一条即占 43 条)。Cys788 本身埋藏很深——每个侧链原子 6 Å 内有 26.5 个蛋白重原子,5 Å 范围内没有任何配体原子——因此它并不构成口袋衬里,而属于第二壳层。这为”利用这个残基做选择性设计”带来了实际挑战:配体无法与它直接接触,其作用只能经由构象层面的间接途径。
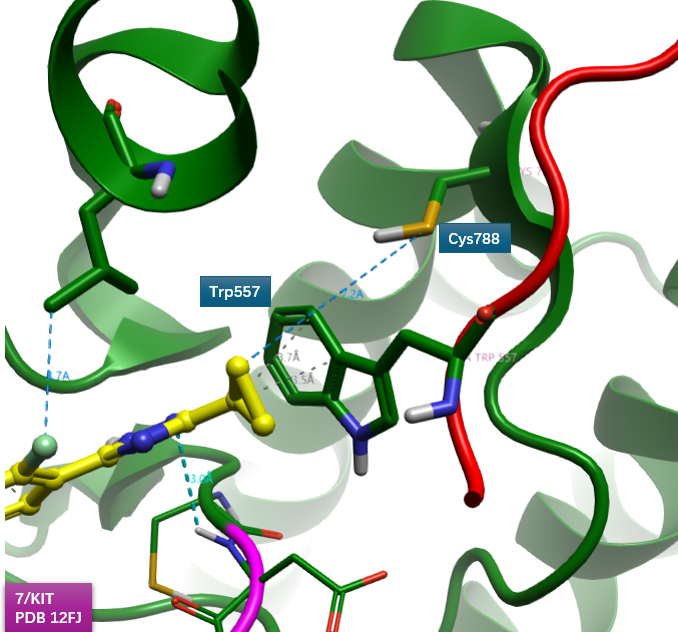
图 9. KIT(PDB 12FJ)的口袋深处 Cys788与化合物7。飘带:KIT;黄色棍棒:化合物7。
综上,PDGFRα、PDGFRβ、CSF1R 均不存在 FLT3 那样的门控残基位阻冲突。其中 PDGFRα/β 的选择性主要来自 R-spine 位点的 Leu→Met 差异,并叠加铰链邻位(Cys674 → Phe678/Arg685)的差异;CSF1R 同样以 Leu→Met 为主,并叠加下位门控位(Cys809 → Gly795)的差异;DDR1/DDR2、ABL2 则在这三个位点上同时偏离 KIT(铰链位为 Met、下位门控位为 Ala、HRD−2 位为 Phe),与原文按这三处划分出的”DDR1、DDR2、ABL2″分组一致——也正因为三处共变,该组激酶的选择性无法被拆解到任一位点头上。
| 差异位点 | PDGFRα/β | CSF1R | FLT3 | DDR1/2、ABL2 |
|---|---|---|---|---|
| R-spine:Leu644 → Met | ✅ 主因 | ✅ | ✅ | ✅ |
| 铰链邻位:Cys674 → Phe/Arg | ✅ | ✗ | ✗ | — |
| 门控:Thr670 → Phe | ✗ | ✗ | ✅ 主因 | — |
| 下位门控:Cys809 → Gly/Ala | ✗ | ✅(Gly795) | ✗ | ✅(Ala) |
| 选择性口袋:Cys788 → Phe | ✗ | ✗ | ✗ | 不可判定 |
✗表示没有氨基酸差异
3.5 BLU-808:一个氟原子决定成败”?
在讨论 wt‑KIT 抑制剂的选择性设计时,常能看到一种流传很广的说法[10]:
“One atom, in the right place, decides whether a molecule becomes a drug or a footnote. … the fluorine’s job wasn’t to boost potency at KIT — it was to stop the molecule from binding PDGFR, a kinase with a dangerously similar binding site. That’s selectivity by subtraction: using one atom to close a door you don’t want open.”
这段话说的是 BLU‑808(SAR449028,图1)。它道出了现代选择性设计的核心思路——把”选择性”理解为”让不该结合的变弱”,而不是”让该结合的更强”。截至目前,关于 BLU‑808 的公开材料只有:终选分子的终点数据(细胞 pKIT IC50 0.37 nM;S(10)@3 μM = 0.042;PDGFRα、PDGFRβ、FLT3 细胞选择性分别为 \(>300× 、>400× 、 >9600×\),一张临床前海报、以及最近才公开的化学结构。而真正能回答”这个氟做了什么”的东西——加氟前/加氟后的分子对 IC50、构效关系表——一项都没有。
所以”这个氟是为了挡住 PDGFR”在 BLU‑808 上既无法证实、也无法否证,它目前只能算一个合理推测。
3.6 用化合物 7 系列进行比较: 30 vs 34
前面 3.4 已经说明:BLU‑808 与本文的化合物 7 共用同一套骨架和同一条中心环取代模式——相同的吡唑并[1,5‑a]吡啶‑3‑甲酰胺铰链、相同的 4‑氟‑2‑甲基‑5‑(唑‑5‑基)苯基酰胺,其中4-氟(图9 R2-位置)所处的化学环境完全相同。
而化合物 7 的系列(图10)的分子对恰好构成了一条干净的单变量分子链:30 → 34 是一次单原子、单变量的替换——正好对应那段话里说的 “one atom, in the right place”;而 34 → 7 只多一个铰链 C6‑F(图10 R1-位置),可以顺带厘清两个氟各自的贡献。
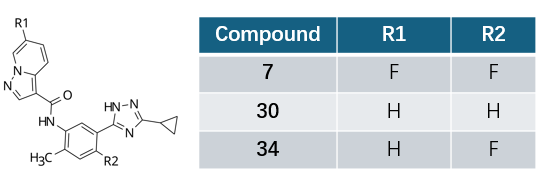
图 10. 化合物7系列分子对。
3.7 4-氟取代的贡献
首先,4‑F 贡献了一个约十倍的选择性倍数提升,但不是一个决定性的开关。就选择性倍数而言,PDGFRα 从 84× 提高到 800×(×9.5)、PDGFRβ 从 168× 到 1333×(×7.9)、CSF1R 从 80× 到 587×(×7.3)。也就是说,即使把这个氟拿掉,分子对 PDGFRα 仍有约 84 选择性倍数。
| 化合物 | KIT | PDGFRα | PDGFRβ | CSF1R | DDR1 | FLT3 |
|---|---|---|---|---|---|---|
| 30 | 2.5 | 210(84×) | 420(168×) | 200(80×) | 190(76×) | 2300(920×) |
| 34 | 1.5 | 1200(800×) | 2000(1333×) | 880(587×) | 1300(867×) | 2100(1400×) |
| 7 | 2.8 | 6200(2214×) | 4400(1571×) | 4000(1429×) | 1700(607×) | 3500(1250×) |
| 操作 | KIT IC50 | PDGFRα 选择性 | PDGFRβ 选择性 | CSF1R 选择性 | DDR1 选择性 |
|---|---|---|---|---|---|
| 30 → 34 加中心环 4‑F |
2.5 → 1.5 nM (效价 ×1.7) |
84× → 800× (×9.5) |
168× → 1333× (×7.9) |
80× → 587× (×7.3) |
76× → 867× (×11.4) |
| 34 → 7 加铰链 C6‑F |
1.5 → 2.8 nM (效价 ÷1.9) |
800× → 2214× (×2.8) |
1333× → 1571× (×1.2) |
587× → 1429× (×2.4) |
867× → 607× (×0.7) |
DDR2 未列入:34 为 6900 nM(4600×),而 7 的测定值为上限值 \(>\) 9700 nM,两者不可直接相比。
这个结论在原文Table 5 的四组分子对里可以重复(每组都只差中心环 4‑F):27→31 是 89×→1026×(11.5 倍)、28→32 是 91×→1164×(12.8 倍)、29→33 是 219×→440×(2.0 倍)、30→34 是 84×→800×(9.5 倍)。全部落在 2–28 倍这个量级内——可复现的乘数,但不是”决定成败”的开关。
选择性倍数真正”从 0 到 1″那一步发生得更早,30 已经有 84× 的 PDGFRα 选择性倍数,这个来自更上游的两个设计决定:邻甲苯胺连接子强制出的正交取向,以及吡唑并吡啶铰链基团的筛选。原文对这一段的表述是,铰链基团的筛选提供了 “nearly 100-fold selectivity against PDGFRα”。如果说有什么”决定了这个分子能不能成为药”,这一步比引入氟更具有决定性。
| 化合物 | 生化 IC50 | 细胞 pKIT(无血清) | 细胞 pKIT(100% 人血清) |
|---|---|---|---|
| 30 | 2.5 | 15(6×) | 150(60×) |
| 34 | 1.5(最低) | 18(12×) | 170(113×,最高) |
| 7 | 2.8(最高) | 14(5.0×) | 160(57×,最低) |
最有意思是:如果把数据从生化换到细胞,两个氟的贡献会变。表5给出两组细胞实验读数:无血清组(M07e,只反映化合物本身的通透与靶点结合)与 100% 人血清(叠加血浆蛋白结合)。按生化数据看,34 是三者中活性最高的(1.5 nM);但一进细胞,它的血清活性反而最差(170 nM,衰减 113 倍)。而 7 的生化活性是三者中最差的(2.8 nM),细胞活性却是较好的(血清 160 nM,衰减 57 倍)。所以”换一组读数,最好的分子就换人”,任何只引用单组数据来论证”某个氟更好”的说法,都是选择性引用。
在细胞层面这三个化合物实际上是等效的(无血清 14–18 nM;血清 150–170 nM),排位上下的差别都落在实验误差之内。因此不能说”4‑F 提升了细胞活性”(30→34:150→170),同样也不能说”C6‑F 提升了细胞活性”(34→7:170→160)——两者都在噪声范围内。
那么 C6‑F 的收益体现在哪里?原文写得很清楚,但不在 pKIT 上,而在 ADME(见表6):
| 参数 | 34(未取代) | 7(C6‑F) | 变化 |
|---|---|---|---|
| MDCK Papp(A→B) | 6.3 | 20 | ↑ 3.2× |
| 外排比:P‑gp / BCRP | 4.0 / 88 | 2.8 / 30 | BCRP ↓ 2.9× |
| 细胞 pKIT(血清) | 170 | 160 | 基本不变(1.06×,误差内) |
原文对这一段的表述是:”The C6-substituted analogs (49 and 7) showed significantly improved permeability over the unsubstituted analog 34 in the MDCK assays, and were less susceptible to P-glycoprotein (P-gp)-mediated efflux.” 并且补充:C6 取代提高了脂溶性,导致各物种血浆蛋白结合后的游离分数(fu)下降,进而使大鼠与猴的游离清除率显著降低。
所以两个氟的主要贡献分别如下:
- 4‑F → 脱靶选择性(PDGFRα 84× → 800×,约 9.5 倍;四组配对的增量 2–28 倍)。
- C6‑F → 渗透性、外排与 PK(Papp 6.3 → 20、BCRP 外排 88 → 30、游离清除率下降)。不是细胞效价——在 pKIT 读数上它没有可测的贡献。
3.8 C5-氟 VS C6-氟取代对活性、选择性、ADME的影响
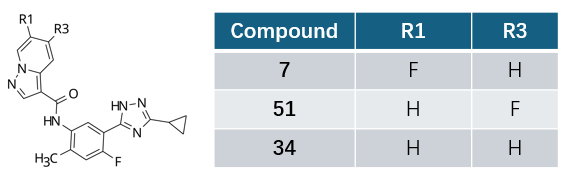
图 11. 化合物7、51与34的化学结构。
C5-F 和 C6-F取代的效果一样吗? 化合物 51(C5‑F,图11)与化合物 7(C6‑F,图11)是同分异构体,可以视为化合物34的单氟取代,构成完美的分子对来回答这个问题。
| Items | 34 | 51 | 7 |
|---|---|---|---|
| 取代模式 | C5–H / C6–H | C5–F / C6–H | C5–H / C6–F |
| 分子式 / 重原子数 | C₂₀H₁₇FN₆O / 28 | 两者完全相同:C₂₀H₁₆F₂N₆O / 29 | |
| TPSA / HBD / HBA / 可旋转键 / cLogP | 88.0 / 2 / 4 / 4 / 3.70 | 两者完全相同:88.0 / 2 / 4 / 4 / 3.84 | |
| KIT 生化 IC50(nM) | 1.5 | 3.0 | 2.8 |
| pKIT 无血清(nM) | 18 | 25(最差) | 14(最好) |
| pKIT 100% 血清(nM) | 170 | 230(最差) | 160(最好) |
| PDGFRα 选择性 | 800× | 1733×(×2.2) | 2214×(×2.8) |
| PDGFRβ | 1333× | 867×(×0.65,变差) | 1571×(×1.18) |
| CSF1R | 587× | 900×(×1.53) | 1429×(×2.43) |
| FLT3 | 1400× | 667×(×0.48,变差) | 1250×(×0.89) |
| DDR1 | 867× | 633×(×0.73,变差) | 607×(×0.70,变差) |
| 人肝细胞稳定性 | — | 比7变差 | 较好 |
括号内为该化合物相对 34 的倍数(34 视为 ×1);cLogP 为 RDKit Crippen 计算值(非实验 logD)。数据来自 SI CSV(51 为 n = 2,7 为 n = 3–10)。
从表7我们直观地看到C5-F与C6-F取代的在各方面的差异:
取代”位置”确实有独立的效应,而且不含任何物化性质变化。51 与 7 的 TPSA、HBD、HBA、可旋转键、cLogP、分子量完全相同——所以两者之间的任何差别,都只能归因于”氟在 C5 还是 C6″这一几何事实。而差别是显而易见的:效价在细胞读数上差 1.4–1.8×,选择性最多差 1.87×(FLT3:667× vs 1250×),人肝细胞稳定性一好一差。
在 PDGFRα 这一项上,C5-F 取代与C6-F 取代的增量同量级。51 把 PDGFRα 选择性从 800× 抬到 1733×(×2.2),7 抬到 2214×(×2.8)。这说明在C5或C6位置加取代基能把 PDGFRα 选择性推高”,并没有表现出 C5 还是 C6的差异。
观察到取代位对”激酶谱型”有重要的影响。51 只改善了 PDGFRα,在 PDGFRβ、FLT3、DDR1 上反而变差(×0.65 / ×0.48 / ×0.73);7 则在 PDGFRα、PDGFRβ、CSF1R 上同时改善(×2.8 / ×1.18 / ×2.43)。换句话说,取代位的不同会导致激酶谱型选错。而”选择性”恰恰是这类分子最核心的指标——一个只在单个激酶上加分、在其它三个上扣分的改动,和”激酶谱加宽”的改动,在治疗窗意义上是完全不同的。
还观察到C5-F与C6-F取代对代谢稳定性完全相反的影响。原文写到:51 “exhibited reduced metabolic stability in human hepatocytes compared to the C6-substituted counterpart (7)”。也就是说,在这套母核上,C6 位置的取代比 C5 位置更适合”封闭代谢位点”——这恰好是 C6–F 在 7 里的核心功能(参见3.7小节)。
4. 结论
用一个氟原子把选择性从”能用”推到”好用”,是这一代 wt‑KIT 抑制剂里最漂亮的设计动作之一。但把它讲成”一个原子决定这个分子是药还是脚注”,就把一个可精确分解的选择性倍数说成了不可替代的开关。
本文用同母核的7系列 30 → 34 做替代测算,给出的尺度是:
PDGFRα 选择性:30 = 84× —加 4‑F→ 34 = 800× —加 C6‑F→ 7 = 2214×
| 化合物 | 结构变化 | PDGFRα / KIT(累积) | 该步倍数变化(增量) |
|---|---|---|---|
| 30 | 基础(无 F) | 84× | —(起点) |
| 34 | + 中心环 4‑F | 800× | 800 ÷ 84 = 9.5× |
| 7 | + 铰链 C6‑F | 2214× | 2214 ÷ 800 = 2.8× |
注意:84× → 800× → 2214× 是三个分子各自的累积选择性(每个数字都由”该分子自身的 PDGFRα IC50 ÷ 其自身的 KIT IC50“算出,分母各不相同);而 9.5× 与 2.8× 是”这一步比上一步提升了多少”的比值。因此 2214× 不等于 9.5 × 2.8——后者(≈26)是”从 30 到 7 一共提升了 26 倍”,是一个相对增幅,而 2214× 是 7 这个分子的绝对选择性。
也就是说,4‑F 这一步贡献了约 9.5 倍的增量(把累积值从 84× 推到 800×);它本身并不”产生”那 800 倍——在那 800 倍里,有 84 倍是更上游的铰链与连接臂设计给的。
而C6‑F 贡献的不是选择性(增量仅 2.8 倍),也不是细胞活性(三个化合物在两组细胞读数上都是等效的,极差 1.13–1.29 倍,落在 1.0–1.5 倍的测定误差内),而是渗透性、外排与清除——MDCK Papp 提高 3.2 倍、BCRP 外排降低 2.9 倍、游离清除率显著下降。对一个口服药来说,这一组参数决定的是”能不能在体内维持有效暴露”,其重要性并不低于选择性。
真正”决定成败”的,不是某一个原子,而是选择性、渗透性与清除这几件事同时被解决——而且它们分别由不同的原子负责,任何单点归因都会失真。
5. BLU-808发明专利WO2024118887A1的化学结构识别
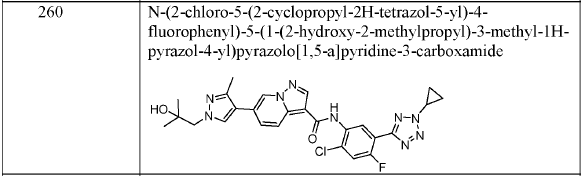
图 12. WO2024118887A1的实施例260化合物。
BLU-808是发明专利WO2024118887A1的实施例260化合物(图12),已经用 Workbuddy (方法参见前文) 整理好专利公开的全部实施例化合物结构与活性数据:
- 百度网盘: WO2024118887A1.zip
- 提取码: spbd
6. 文献
- Wedi, B. Inhibition of KIT for Chronic Urticaria: A Status Update on Drugs in Early Clinical Development. Expert Opinion on Investigational Drugs 2023, 32 (11), 1043–1054. https://doi.org/10.1080/13543784.2023.2277385
- Maurer, M.; Metz, M.; Anderson, J.; Talreja, N.; Young, D.; Crowley, E.; Heath‐Chiozzi, M.; Ma, R.; Paradise, E.; Hawthorne, T.; Alvarado, D.; Bernstein, J. A. Anti‐ KIT Barzolvolimab for Chronic Spontaneous Urticaria. Allergy 2025, 80 (8), 2178–2186. https://doi.org/10.1111/all.16598
- Hatlen, M.; Haidle, A.; Wilson, D.; Sawant, P.; Samarakoon, T.; Ponichtera, H.; Perola, E.; Kim, J.; Keane, K.; Hu, W.; Ho, K.; Hiki, M.; Du, G.; Baker, J.; AuDuong, S.; Ribich, S.; Grassian, A. BLU-808: A Potent and Selective Oral Small Molecule Wild-Type KIT Tyrosine Kinase Inhibitor for Allergic Conditions. Journal of Allergy and Clinical Immunology 2025, 155 (2), AB171. https://doi.org/10.1016/j.jaci.2024.12.540
- Blueprint Medicines. BLU‑808: A Potent and Selective Oral Small Molecule Wild‑Type KIT Tyrosine Kinase Inhibitor for Allergic Conditions. AAAAI/WAO Joint Congress Poster 535, 2025. Available at: https://www.blueprintmedicines.com/wp-content/uploads/2025/02/Blueprint-Medicines-AAAAI-WAO-2025-BLU-808-Wild-Type-KIT-Inhibitor-Poster.pdf
- DrugHunter. ACS‑Fall‑2026‑First‑Time‑Disclosures[EB/OL]. 2026‑08‑27. Available at: https://drughunter.com/articles/acs‑fall‑2026‑first‑time‑disclosures.
- Brubaker, Jason D.; Dai, Yinghui; Dineen, Thomas A.; Du, Guangyan; Fang, Cheng; Haidle, Andrew Marc; Kim, Joseph L.; Perola, Emanuele; Samarakoon, Thiwanka; Wilson, Douglas. N-Phenyl-Pyrazolo[1,5-a]Pyridine-3-Carboxamide Derivatives as Wild Type c-Kit Kinase Inhibitors for the Treatment of Urticaria. WO2024118887A1.
- Chen, K. Y.; Qu, S.; Yan, X.; Moon, H.; Lamani, M.; Wang, Z.; Mata, G.; Zhu, J.; Schweickert, P. G.; Sivick, K. E.; Huang, H.-T.; Van Abbema, A. M.; Zhao, X.; Green, D. W.; Jin, L.; Young, S. W.; Walters, M. J.; Walker, N. P.; Leleti, M. R.; Powers, J. P.; Jeffrey, J. L. Discovery Ofa Potent, Orally Bioavailable Small-MoleculeInhibitor of Wildtype KIT with Exceptionally High Kinome Selectivity. Journal of Medicinal Chemistry 2026, 69 (15), 18553–18579. https://doi.org/10.1021/acs.jmedchem.6c00898
- The KIT construct used in our enzyme assay is the inactive (autoinhibited) form of the enzyme, consisting of amino acids 545−952. Activation state-dependent binding can impact the observed potency. Reference: Wodicka, L. M.; Ciceri, P.; Davis, M. I.; Hunt, J.P.; Floyd, M.; Salerno, S.; Hua, X. H.; Ford, J. M.; Armstrong, R. C.;Zarrinkar, P. P.; Treiber, D. K. Activation State-Dependent Binding of Small Molecule Kinase Inhibitors: Structural Insights from Biochemistry. Chem. Biol. 2010, 17 (11), 1241−1249.
- Moon, H.; Yan, X.; Zhu, J.; Mata, G.; Wang, Z.; Haelsig, K. T.; Schweickert, P. G.; Sivick, K. E.; Huang, H.-T.; Van Abbema, A. M.; Chen, S.; Zhao, X.; Green, D. W.; Jin, L.; Young, S. W.; Walters, M. J.; Walker, N. P.; Leleti, M. R.; Powers, J. P.; Jeffrey, J. L. Leveraging Structure-Based Design to Overcome Class III RTK Off-Target Activity in the Development of Selective Wild-Type KIT Inhibitors. Journal of Medicinal Chemistry 2026, 69 (18), 21335–21362. https://doi.org/10.1021/acs.jmedchem.6c01334
- Souza, Rodrigo. “One atom in the right place decides whether share …” LinkedIn,n.d. Accessed October 19, 2026. https://www.linkedin.com/posts/rodrigo-souza-89aa4796_one-atom-in-the-right-place-decides-whether-share-7508816192850219008-Q4kv/
One atom, in the right place, decides whether a molecule becomes a drug or a footnote. BLU-808 / SAR449028 (Blueprint/Sanofi, KIT, chronic urticaria): the fluorine’s job wasn’t to boost potency at KIT — it was to stop the molecule from binding PDGFR, a kinase with a dangerously similar binding site. That’s selectivity by subtraction: using one atom to close a door you don’t want open. And they got there fast — 12 months from first hit to candidate.
原创文章,作者:小墨,如若转载,请注明出处:《野生型KIT抑制剂BLU-808的靶标选择性》http://blog.molcalx.com.cn/2026/10/20/blu-808.html